داء اختزان الغلايكوجين النمط الثاني
المحتويات
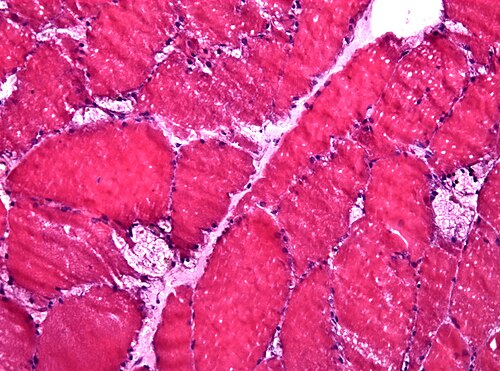
داء اختزان الغلايكوجين النمط الثاني (Pompe disease)
إضافةً إلى ذلك، داء اختزان الغلايكوجين هو مرض وراثي جسمي متنحي أيضي، والذي يسبب تلف في خلايا الأعصاب والعضلات وهو ناتج من طفره وراثيه في الجين (acid alpha-glucosidase (GAA مما يؤدي إلى تراكم الغلايكوجين في الحويصلة (1)(2), وصف هذا المرض لأول مره 1932 على يد الطبيب جونس بومبي ومن هنا اكتسب المرض هذا الاسم فيدعى أحيانا بمرض بومبي.
ومن جهة أخرى، تراكم الغلايكوجين يسبب في ضعف العضلة ويؤثر على أغشية الجسم خاصة في القلب، الهيكل العضلي، الكبد والجهاز العصبي.
United Pompe Foundation
ومن جهة أخرى، International Pompe Association—A federation of Pompe disease patient's groups worldwide.
FDA Approval News for Myozyme
Genzyme's Pompe Information site
التصنيف
ومن ناحية أخرى، هناك استثناءات، ولكن مستويات ألفا جلوكوزيد يحدد نوع GSD الثاني عندالفرد. تراكم ألفا جلوكوسيديز موجودة في عضلات الأفراد يعني الاعراض التي تحدث في وقت لاحق في الحياة والتقدم ببطء أكثر. ينقسم GSD الثاني على نطاق واسع في شكلين الظهور اعتمادا على حدوث أعراض التقدم في السن.
علاوةً على ذلك، واحدة من الأعراض الأولى هو الانخفاض التدريجي في قوة العضلات بدءا من الساقين وتحريك العضلات الصغيرة في الجذع والذراعين، مثل الحجاب الحاجز والعضلات الأخرى المطلوبة للتنفس. فشل الجهاز التنفسي هي السبب الأكثر شيوعا للوفاة. توسيع أو تضخم عضلات القلب واضطرابات نبضات القلب ليست ميزات كبيرة ولكن لم تحدث في بعض الحالات.
من جهة ثانية، وعادة ما يتم تشخيص الشكل عند الأطفال بالظهور في 4-8 أشهر. العضلات تبدو طبيعيه ولكن تكون في حالة ارتخاء وضعف تمنعهم من رفع رؤوسهم أو التدحرج.مع تقدم المرض عضلات القلب تتضخم وتفشل تدريجيا. دون العلاج عادة الموت يحدث نتيجة لفشل القلب وضعف في الجهاز التنفسي.
Fact files on Pompe Disease
إضافةً إلى ذلك، Understanding Pompe Disease - US National Institute of Arthritis and Musculoskeletal and Skin Diseases
الأسباب
وعلى صعيد آخر، و تم التعرف على حمض ألفا المتعلقة جلوكوزيد الجين في الديدان الخيطية ايليجانس أنواع معينة.
كذلك، وهذا يعني ان الجين الذي يوجد فيه الخلل يقع على كروموسوم جسمي، ويوجد نسختين من الجين واحد من الاب والاخر من الام كما هو الحال مع جميع حالات الامراض الوراثيه، الأطفال لديهم فرصة 1 في 4 من وراثة هذا الاضطراب عندما يحمل كلا الوالدين الجينات المعيبة، وعلى الرغم من أن كلا الوالدين يحمل نسخة واحدة من الجينات المعيبة، فإنها عادة لا تتأثر الاضطراب.
من جانب آخر، ويبدو أن أغلب الحالات تظهر نتيجة ثلاثة الطفرات. استبدال (T → G) هي الأكثر شيوعا بين البالغين الذين يعانون من هذا الاضطراب. هذه الطفرة تكون في موقع من الربط الحمض النووي الريبي.
وفي هذا الصدد، الجين يشفر ألفا جلوكوزيد البروتين الحمضية (EC 3.2.1.20) -الذي هو هيدرولاز الليزوزومية. البروتين هو انزيم أن يحط عادة ألفا -1,4 -1,6 وألفا الروابط في الجليكوجين، المالتوز وإيزومالتوز ومطلوب لتحلل 1-3٪ من الجليكوجين الخلوي. ونقص هذا الانزيم يؤدي إلى تراكم الجليكوجين العادي هيكليا في الجسيمات الحالة والسيتوبلازم في الأفراد المتضررين. تخزين الجليكوجين المفرط في الجسيمات الحالة قد يعوق الأداء الطبيعي للعضيات أخرى وتؤدي إلى الإصابة الخلوية.
من جانب آخر، وينجم هذا المرض عن طفرة في جين (حمض ألفا جلوكوزيد: المعروف كذلك باسم حمض مالتاز) على الذراع الطويلة من كروموسوم 17 في 17q25.2-q25.3 (زوج قاعدة 75689876 إلى 75708272). عدد الطفرات وصفها في الوقت الحالي (في سنة 2010) 289 مع 67 يجري الطفرات غير المسببة للأمراض و 197 الطفرات المسببة للأمراض. لا يزال يجري تقييم ما تبقى لارتباطهم مع المرض.
تخزين الجليكوجين نوع المرض الثاني له نمط وراثي جسمي متنحي.
وفي هذا السياق، الجين نحو 20 كيلو بايت ويحتوي على 20 الإكسونات مع واحد من الاكسون ليس لديه شيفره. محتوى GC مرتفعة (80٪) وسلسلة TATA متميزة وهناك نقص في العناصر CCAAT.
Canadian Association of Pompe
- Hide & Seek Foundation for Lysosomal Disease Research
- GeneReview/NIH/UW entry on Glycogen Storage Disease Type II (Pompe Disease)
- Australian Pompe's Association
- Asociación Española de Enfermos de Glucogenosis
📝 هل في هذه المقالة خطأ؟
إذا وجدت معلومة تحتاج تصحيحاً أو إضافة، أو أردت حذف المقالة، أرسل لنا طلباً وسنراجعه.
ما رأيك في هذه المقالة؟