داء ليبوفوسيني سيرويدي عصبي
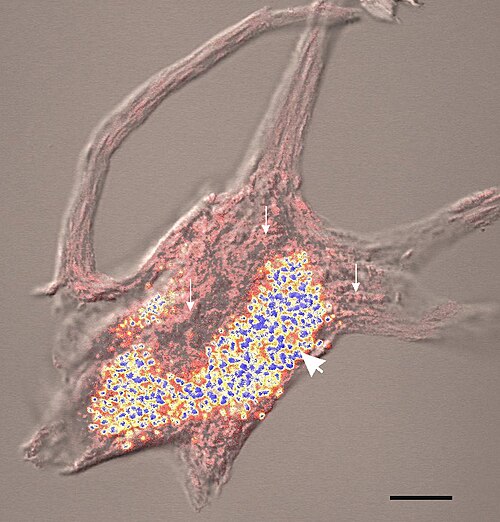
على سبيل التعريف، الداء الليبوفوسيني السيرويدي العصبي (بالإنجليزية: Neuronal ceroid lipofuscinosis، ومختصره CLN) هو أو العته الكمني هو اسم عام لعائلة تتكون على الأقل من ثمانية اضطرابات تنكّسية عصبية خازنة للجسيمات منفصلة جينيا، تنتج عن تراكم فائض لصباغ شحمي يدعى ليبوفوسين في أنسجة الجسم. وتعرض الأقسام التالية جوانب أخرى من الموضوع.
كذلك، تتكوّن هذه الأصبغة الشحمية من دهون وبروتينات، تأخذ لونًا أصفر مُخضَر عند رؤيتها تحت مجهر يستعمل الأشعة فوق البنفسجيّة. تتراكم المواد الدهنية هذه في الخلايا العصبية والكثير من الأعضاء، بما في ذلك الكبد والطحال وعضلة القلب والكلى.
العلاج
ومن جهة أخرى، المعالجة الجينيّة: بدأت تجارب المعالجة الجينيّة لهذا المرض، في يونيو من عام 2004، كمحاولة لمعالجة الأشكال المتأخرة من الداء الليبوفوسيني السيرويدي العصبي.
- فلابيريتين.
- المعالجة بالخلايا الجذعية.
- كابحات المناعة.
- لعلاج ببدائل الإنزيم.
وعلى صعيد آخر، لا يوجد في الوقت الحالي علاج مقبول على نطاق واسع يمكنه علاج أو إبطاء أو إيقاف الأعراض لدى الغالبية العظمى من المرضى الذين يعانون من الداء الليبوفوسيني السيرويدي العصبي. ومع ذلك، يمكن السيطرة على الاختلاجات أو تخفيضها باستخدام الأدوية المضادة للصرع، وقد تساعد العلاجات الجسدية والكلامية والمهنية المرضى المصابين، للحفاظ على وظائفهم لأطول فترة ممكنة، وهناك الكثير من العلاجات التجريبية قيد الدراسة.
ومن ناحية أخرى، سيستاغون: تبيّن أنّ هذا العقّار يبطّئ عمليّة التنكّس العصبي عند المرضى المصابين بالداء الليبوفوسيني السيرويدي العصبي الطفلي.
التشخيص
علاوةً على ذلك، دراسات كهربية العينين: يمكن لهذه الاختبارات، التي تشمل الاستجابة البصريّة المُستثارة، ومخطّط كهربيّة الشبكية، أن تكشف اضطرابات العين المختلفة المرافقة للمرض.
علاوةً على ذلك، مسح الدماغ: يمكن أن يساعد التصوير الأطباء في البحث عن التغييرات في مظهر الدماغ. تقنية التصوير الأكثر استخدامًا هي التصوير المقطعي، الذي يستعمل الأشعة السينية وجهاز الكمبيوتر لإنشاء صورة متطوّرة لأنسجة الدماغ وتراكيبه. يكشف التصوير المقطعي مناطق الدماغ الآخذة بالتلاشي. تقنية التصوير الثانية الشائعة بشكل متزايد هي التصوير بالرنين المغناطيسي. يستعمل التصوير بالرنين المغناطيسي مجموعة من الحقول المغناطيسية وموجات الراديو، بدلاً من الإشعاع، لإنشاء صورة للمخ.
كذلك، مخطط كهربية الدماغ: يستعمل مخطّط كهربيّة الدماغ مسارٍ خاصة، تُوضَع على فروة الرأس لتسجيل التيارات الكهربائية داخل المخ. يساعد مخطط كهربيّة الدماغ الأطباء على تحديد أنماط النشاط الكهربائي في الدماغ، التي قد تُشير إلى إصابة المريض باختلاج مثلاً.
ومن ناحية أخرى، تتضمّن الاختبارات التشخيصية المستعملة في الداء الليبوفوسيني السيرويدي العصبي ما يلي:
من جهة ثانية، أخذ عينات من الجلد أو الأنسجة: يمكن للطبيب فحص قطعة صغيرة من الأنسجة تحت المجهر الإلكتروني. يساعد التكبير القوي للمجهر الطبيب على اكتشاف رواسب الليبوفوسين النموذجية. توجد هذه الرواسب في الكثير من الأنسجة المختلفة، بما في ذلك الجلد والعضلات والملتحمة والمستقيم وغيرها. يمكن كذلك استخدام الدم. تأخذ هذه الرواسب أشكالًا مميزة للمرض.
وفي هذا الصدد، مُقايسة الإنزيم: من التطورات الحديثة في تشخيص الداء الليبوفوسيني السيرويدي العصبي هو استخدام مقايسة الإنزيم، للبحث عن إنزيمات ليزوزومية مفقودة في الطفولة والطفولة المتأخرة فقط. تعتبر المقايسة الإنزيمية اختبار تشخيصي سريع وسهل.
وعلى صعيد آخر، نظرًا لأن فقدان البصر غالباً ما يكون علامة مبكرة في الداء الليبوفوسيني السيرويدي العصبي، يُشتبه بالمرض أولاً عند فحص العين، إذ يلاحظ طبيب أمراض العين فقداناً في الخلايا البصرية الذي تحدث في أشكال الطفولة الثلاثة، ولكنّ فقدان الخلايا يحدث في أمراض أخرى، وبالتأكيد لا يكفي للتشخيص. عندما يشتبه طبيب أمراض العين بالمرض ينبغي دوماً إحالة الطفل إلى طبيب مختص بالأمراض لعصبية، إذ يقوم الأخير بأخذ قصّة سريريّة مفصّلة، وفحوص مخبريّة.
الأنواع
وفي السياق ذاته، النوع الرابع (CLN4) لم يحدد فيه نوع جين معين بخلاف الأنواع البقية (CLN1 و CLN2 و CLN3).
من جانب آخر، لم يُحدَّد الجين المُصاب في النوع الرابع بخلاف الأنواع البقية.
ومن ناحية أخرى، التصنيف القديم للداء الليبوفوسيني السيرويدي العصبي يقسمه إلى أربعة آنواع (CLN1 و CLN2 و CLN3 و CLN4) اعتمادا على العمر الذي تبدأ فيه الأعراض، في المقابل يعتمد التقسيم الجديد على الجين المسيبب للمرض.
ومن جهة أخرى، ينقسم الداء الليبوفوسيني السيرويدي العصبي بحسب التصنيف القديم إلى أربعة أنواع، اعتماداً على العمر الذي تبدأ فيه الأعراض، في المقابل يعتمد التقسيم الجديد على الجين المسبّب للمرض.
العلامات والأعراض
من جانب آخر، تبيَّن أنّ جميع الطفرات المرتبطة بالمرض، لها علاقة بعمليات الاستقلاب في منطقة المشابك العصبية، وخاصةً إعادة استخدام الحويصلات البروتينية.
في هذا الإطار، في الداء الليبوفوسيني السيرويدي الطفلي، يكون الطفل طبيعيًا عند الولادة، ولا يوجد أي عرض مُلفِت للنظر. فقدان البصر الباكر، الذي يؤدي إلى عمى شبكيّ بعمر السنتين، هو الموشّر الأوّل للمرض. بعمر الثلاث سنوات، يصل الطفل إلى الحالة الإنباتيّة، وبعمر الأربع سنوات، يُثبت مخطّط كهربية الدماغ الكهرساوي موت الدماغ.
علاوةً على ذلك، تتميّز مجموعة اضطرابات التخزين العصبي الليزوزيني الذي يطلق عليه اسم الداء الليبوفوسيني السيرويدي العصبي، بالفقدان التدريجي والدائم للقدرات الحركيّة والنفسيّة، مع تراكم شديد لليبوفوسين بين الخلايا. يحدث المرض بمعدّل أعلى بقليل في أوروبا الشماليّة والولايات المتّحدة الأمريكيّة، بمعدّل حدوث 1 من كل 10000 شخص. هناك أربعة تشخيصات كلاسيكية حظيت بأكبر قدر من الاهتمام من الباحثين والعاملين في المجال الطبي، تختلف عن بعضها البعض حسب عمر بدء الأعراض، والمدة، والمظاهر السريريّة عند البداية المبكرة للمرض مثل العمى أو الاختلاجات، والأشكال التي يأخذها تراكم الليبوفوسين.
إضافةً إلى ذلك، بينما يتظاهر الشكل الطفلي المتأخّر من الداء الليبوفوسيني السيرويدي العصبي، بعمر الاثنين إلى أربع سنوات، على شكل اختلاجات وتدهور في القدرة البصريّة، العمر الأقصى للطفل المصاب بالشكل المتأخر هو 10-12 عام.
وفي هذا السياق، يتظاهر الداء الليبوفوسيني السيرويدي العصبي اليُفعي، لأول مرّة بعمر 4-10 سنوات، على شكل فقدان مهم بالقدرة البصريّة، واختلاجات، وتدهور الحالة النفسيّة، والموت بعمر 20-30.
وفي هذا الصدد، يتظاهر الداء الليبوفوسيني السيرويدي العصبي عند البالغين (داء كوف)، لأول مرّة بعمر 30 عام، بأعراض أكثر اعتدالاً وأخفّ من الحالات السابقة، ولكنّه مفهوم بشكل أقل منها، يحدث الموت بعد عشر سنوات من بدء الأعراض.
الوراثة
وفي هذا السياق، يعتمد الكثيرون على تسميّة مجموعة أمراض الداء الليبوفوسيني السيرويدي العصبي ب «داء باتن»
وفي هذا السياق، الداء الليبوفوسيني السيرويدي عند الأطفال هو اضطراب وراثي جسمي متنحٍ، أي يحدث عندما يرث الطفل نسختين من الجين المصاب، من كل من الوالدين، عندما يحمل كل من الوالدين جيناً واحداً معيباً، تكون فرصة إصابة الأطفال واحد إلى أربعة، بينما يبلغ احتمال وراثة الطفل لجين واحد معيب واحد إلى اثنان، يُعرَّف الأفراد الحاملون لجين واحد معيب بأنهم حاملون للمرض، أي أنّهم غير مُصابين، ولكنّهم يستطيعون نقل المرض إلى الأبناء. تحدث الطفرات الأكثر تمييزاً للمرض في «جين CLN3». يقع هذا الجين على الذراع القصير للصبغي 16. الوظيفة الطبيعية للجين غير معروفة في الوقت الحالي ولكنها تُرمّز بروتين عابر للغشاء.
من جهة ثانية، يُورَّث الداء الليبوفوسيني السيرويدي العصبي، إما كاضطراب جسمي متنحٍ، وقلّما كاضطراب جسمي سائد، في الوراثة الجسمية السائدة، يُصاب جميع الأشخاص الذين يرثون نسخة واحدة من الجين المعيب. وبالتالي، لا يوجد أشخاص حاملون للمرض غير مصابين.
📝 هل في هذه المقالة خطأ؟
إذا وجدت معلومة تحتاج تصحيحاً أو إضافة، أو أردت حذف المقالة، أرسل لنا طلباً وسنراجعه.
ما رأيك في هذه المقالة؟