متلازمة أنجيلمان
المحتويات
على سبيل التعريف، متلازمة أنجلمان هو اضطراب وراثي نتيجة خلل جيني يحدث في الجين الموجود في كروموسوم 15. وهذا الجين يسمى UBE3A gene حيث يكون هناك نقص في هذا الجين المورث من الأم أو تحدث طفرة في هذا الجين المورث من الأم فيصبح موجود لكنه غير عامل أي كأنه غير موجود فلا يؤدي وظيفته. ونتناول فيما يلي مزيدًا من التفاصيل.
وفي هذا السياق، سميت متلازمة أنجلمان بهذا الاسم نسبة إلى طبيب الأطفال البريطاني هاري أنجلمان والذي قام بوصفها لأول مرة في سنة 1965. حيث كانت تسمى قبل ذلك بمتلازمة الدمية السعيدة، ولكن لم تعد هذه التسمية مستساغة. كما تم تسمية المصابين بهذه المتلازمة بال «ملائكة» وهو اسم مشتق من اسم المتلازمة (حيث أن كلمة أنجل تعني ملاك باللغة الإنجليزية)، ويؤكد ذلك ما يظهر عليهم من وداعة وسعادة ظاهرتين.
وعلى صعيد آخر، تعتبر متلازمة أنجلمان مثالا كلاسيكيا على البصم الجينومي والذي هو ظاهرة تَّخَلُّقيةِ مُتَوالِية (أي أن التغيرات الوظيفية في الجينوم ليست بسبب تغير تسلسل النوكليوتيدات) حيث التعبير عن جين معين يعتمد على كونه قد وُرث من الأب أم الأم. العامل المسبب لهذه المتلازمة هو حذف أو تعطيل الجينات الموجودة على الصِبْغِيّ رقم 15 الذي تم وراثته من الأم، في حين أن النسخة الموروثة من الأب تكون ذات تسلسل طبيعي إلا أنه يتم بصمها (عن طريق إضافة مجموعات الميثيل)، وبالتالي عدم تفعيلها. أما متلازمة برادر ويلي، والتي تصنف بأنها شقيقة متلازمة أنجلمان، فإن سببها هو خسارة مماثلة في الجينات الموجودة على كرموسوم رقم 15 الموروثة من الأب وليس الأم. وفي هذه الحال، فإن النسخة الموروثة من الأم هي التي يتم بصمها وبالتالي عدم تفعيلها.
التمتع بحالة انبساط عامة، مع الضحك المتكرر
وعلى صعيد آخر، تم وضع معايير تشخيص هذا الاضطراب في سنة 1995 بالتعاون مع مؤسسة متلازمة أنجلمان (الولايات المتحدة الأمريكية)؛ خضعت هذه المعايير للمراجعة في سنة 2005.
من جانب آخر، حذف أو خمول الصبغي 15 من قبل مجموعة التهجين الجينومي المقارن (aCGH) أو عن طريق تكنولوجيا ال "BACs-on-Beads".
العلاج
ومن ناحية أخرى، علاج سلوكي من خلال برامج لتعديل السلوك والتخلص من فرط الحركة والمشاكل الأخرى للتواصل بشكل جيد مع المحيطين به.
وفي السياق ذاته، النوبات والضحك المفرط تنتجان عن متلازمة أنجلمان، وهذا عائق كبير للتشخيص المبكر.
من جهة ثانية، الأدوية لعلاج الصرع.مثل الفالبوريت valproic acid (e.g.,Depakote)، توبيرامات (توباماكس Topamax)، التجراتول carbamazepine (Tegretol)، كلونازيبام clonazepam (Klonopin).
في هذا الإطار، علاج طبيعي لمساعدة الطفل على التغلب على مشاكل المشي والحركة.
وعلى صعيد آخر، علاج اتصالي Communication therapy من خلال برامج للغة والتخاطب. من خلال برامج لتعديل السلوك والتخلص من فرط الحركة والمشاكل الأخرى للتواصل بشكل جيد مع المحيطين به.
كذلك، المصابون بمتلازمة أنجلمان عموما أشخاص سعداء وقانعون، يحبون الاتصال البشري واللعب وتظهر لديهم رغبة عميقة للتفاعل الشخصي مع الآخرين. الاتصال يمكن أن يكون صعباً في البداية، لكن مع نمو الأطفال، تتشكل لديهم شخصية محددة، مما يمكن الآخرين من فهمهم والتواصل معهم. هذا ويميل المصابون إلى تطوير مهارات غير لفظية قوية (لغة الإشارة) للتعويض عن الاستخدام المحدود للكلام. ومن المسلم به على نطاق واسع أن فهمهم للاتصال الموجه لهم أكبر بكثير من قدرتهم على الرد حيث أنه لا تتطور لديهم أكثر من 5-10 الكلمات، إن وجدت على الإطلاق.
وفي هذا السياق، لا يوجد علاج لخلل الكروموسومي، لذلك لا يوجد علاج شافي تماما من متلازمة أنجلمان. ويتضمن العلاج فقط التخلص من الأعراض التي تصاحب المرض ومنها:
الفسيولوجيا العصبية
ومن ناحية أخرى، يبدو أن الخلايا العصبية لمرضى متلازمة أنجلمان تتشكل بشكل صحيح، لكنها لا تعمل بشكل صحيح.
من جانب آخر، واحدة من أكثر السمات البارزة في المصابين هي الخصائص الفيزيولوجيا العصبية. تخطيط الدماغ الكهربائي (EEG) في AS عادة ما يكون غير طبيعي أبدا، أكثر من المتوقع سريريا. هناك ثلاثة أنماط متميزة تظهر في تخطيط الدماغ لهؤلاء المرضى. النمط الأكثر شيوعا هو مدى كبير جدا سعة 2-3 هيرتز، أكثر بروزا في الفص الجبهي. النمط الثاني هو (متناظرة 4-6 هيرتز) إيقاع عالي الفولتية، والنمط الثالث، نشاط 3-6 هرتز يتخلله سفات وموجات حادة في الاتجاه القذالي مرتبط مع إغلاق العين. نوبات الضحك لا علاقة لها بال EEG، مستبعدا هذه الميزة كظاهرة ضحكية.
الأبحاث
المراجع
وفي هذا الصدد، يعمل باحثان على علاج لمتلازمة أنجلمان: يسعى الدكتور إدوين ويبر لأن يبدأ التجارب السريرية البشرية في عام 2012 وبحوث الدكتور بن فيلبوت تبدو واعدة على نموذج الفأر. كلاهما يسعى لاستخدام مركبات موافق على استخدامها على البشر سابقا، ولكن ليس كعلاج لمتلازمة أنجلمان.
التشخيص
من جهة ثانية، تحركات غير عادية بما في ذلك من رعاش خفيف وحركات نفضية للأطراف، خفقان اليدين، ومشية واسعة ذات أرجل متيبسة.
من جهة ثانية، تاريخ من التأخر في الأحداث التنموية الحركية ومن ثم تأخير في التنمية العامة، وخصوصا الكلام
تقاسيم وجه مميزة (ولكن ليس في كل الحالات).
تاريخ من الصرع واقْتِفاء EEG غير طبيعي.
يستند تشخيص متلازمة أنجلمان على:
ترنح في المشية وحركات رعاشية في الأطراف
ومن جهة أخرى، نمو متأخر وغير نسبي لمحيط الرأس والذي يؤدي إلى صغر الرأس (مطلق أو نسبي) في السنة الثانية من العمر.
وفي السياق ذاته، سلوك فريد من نوعه: كثرة الضحك وا الابتسام وسلوك سعيد؛ شخصية سهلة الانفعال، خفقان اليدين، سلوك حركي مفرط مع انتباه يدوم لفترة زمنية قصيرة.
متكرر (أكثر من 80% من الحالات)
- نوبات، تبدأ في أغلب الأحيان دون سن الثالثة.
- تخطيط كهربائي للدماغ غير طبيعي ذات موجات بمدى كبير وحسكة بطيئة.
- ذات علاقة (20-80%)
- الحوَل
- نقص في تصبغ الجلد والعينين
- دفع اللسان للأمام واضطرابات في المص والبلع
- ردود فعل وترية منعكسة ذات نشاط مفرط
- مشاكل في الإطعام في مرحلة الطفولة
- رفع وثني اليدين أثناء المشي
- بروز الفك السفلي
- زيادة الحساسية للحرارة
- فم واسع وأسنان متباعدة
- اضطراب في النوم
- ترويل متكرر، ولسان جاحظ
- انجذاب للماء
- الإفراط في سلوكيات المضغ والتكلم
- أسفل الرأس مسطح
- كفوف ملساء
تأخر في النمو، وظيفيا شديدة
- صعوبة في النطق، استخدام قليل جدا للكلمات.
- مهارات الاتصال المستقبلة وغير اللفظية أفضل من المهارات اللفظية
- اضطراب في التوازن أو الحركة
العلامات والأعراض
موجودة في كل الحالات
من جهة ثانية، يسرد النص التالي علامات وأعراض متلازمة أنجلمان ومدى شيوعها عند المصابين:
توقعات سير المرض
كذلك، لا تزال ملامح الوجه يمكن التعرف عليها مع تقدم العمر، ولكن الكثير من البالغين الذين يعانون من AS يبدو عليهم أنهم أصغر سنا من عمرهم الحقيقي.
إضافةً إلى ذلك، مهارات لبس الملابس متفاوتة وعادة ما تقتصر على قطعة من الملابس بدون الأزرار أو السحاب. يمكن لأغلب البالغين تناول الطعام بالسكين أو ملعقة وشوكة، ويمكن تعلم أداء المهام المنزلية البسيطة. الصحة العامة جيدة إلى حد ما ومدى الحياة لديهم قريب من المتوسط العام. المشاكل الخاصة التي نشأت لدى البالغين هي الميل إلى السمنة (أكثر مع الإناث)، وتفاقم الجنف، إن وجد. الطبيعة الحنونة التي تعتبر إحدى الجوانب الإيجابية في المصابين الأصغر سنا قد تستمر كذلك مع الكبر حيث يمكن أن تشكل مشكلة اجتماعية، ولكن هذه المشكلة ليست مستعصية على الحل.
وعلى صعيد آخر، غالبية المصابين بمتلازمة أنجلمان يتمكنون من حصر البول في النهار وبعضهم في الليل. متلازمة أنجلمان ليست داءً تنكسيا، وبالتالي من الممكن أن تتحسن مهارات الحياة مع الدعم.
كذلك، شدة الأعراض المصاحبة للمتلازمة أنجلمان تتفاوت إلى حدّ كبير بين المصابين. بعض الكلام ودرجة أكبر من الرعاية الذاتية ممكنة عند الأقل تأثرا. للأسف، المشي واستخدام لغة الإشارة البسيطة قد يكونان بعيدان عن متناول المتضررين بشكل أعمق. المشاركة المبكرة والمستمرة في العلاج المادي والمهني (المتعلق بتطوير مهارات السيطرة الحركية) وعلاج الاتصال (التخاطب) تحسن من توقعات سير المرض (في مجالات الاستعراف والاتصال) عند المصابين. فضلًا عن ذلك، يعتقد أن الآلية الجينية المحددة الكامنة وراء متلازمة أنجلمان مرتبطة بتوقعات سير المرض للشخص المصاب، حيث أنه يعتقد أن طفرة في الجين UBE3A مرتبطة بتضرر أقل، في حين أن الحذف بشكل أكبر على الصِبْغِيّ 15 أكثر ضرراً.
علاوةً على ذلك، المظاهر السريرية لمتلازمة أنجلمان تتغير مع تقدم العمر. مع اقتراب مرحلة البلوغ، تقل حالة فرط النشاط وتتحسن مشاكل النوم. عدد النوبات ينخفض وغالبا ما تتوقف النوبات تماما وتصبح اضطرابات ال EEG أقل وضوحا. ينصح الدواء لأولئك الذين يعانون من النوبات. كثيرا ما يغفل عن مساهمة أنماط النوم السيئة في شدة النوبات وتكررها. قد يكون الدواء مفيدا للمساعدة في التعامل مع هذه القضية، وتحسين توقعات سير المرض فيما يتعلق بالنوبات والنوم. تجدر الإشارة كذلك إلى تقارير تشير إلى أن تكرار وشدة النوبات يتصاعدان بشكل مؤقت في فتيات متلازمة أنجلمان المقتربات من سن البلوغ، ولكن بدون تأثير على الصحة على المدى الطويل.
من جهة ثانية، البلوغ والدورة الشهرية تبدأ في قرابة متوسط العمر. ويعتقد أن النمو الجنسي لا يتأثر، كما اتضح من حالة واحدة ذكرت لامرأة مصابة بمتلازمة أنجلمان أنجبت طفلة لديها متلازمة أنجلمان كذلك.
الفيزيولوجيا المرضية
في هذا الإطار، في حين أن متلازمة أنجلمان يمكن أن يكون سببها طفرة واحدة في جين UBE3A، العيب الجيني الأكثر شيوعا هو حذف أمومي (حجم ~ 4000 قاعدة) في المنطقة الصِبْغِية Q15 11- 13، مسبباً غياب UBE3A في المناطق الأبوية المطبوعة في الدماغ. يرمز UBE3A لليغاز E6-AP Ligase (إنزيم يحفز انضمام اثنين من الجزيئات الكبيرة من خلال تشكيل رابطة كيميائية جديدة)، الذي يختار ركائز له بشكل انتقائي للغاية، والركائز الأربعة التي تم تحديدها سلطت القليل من الضوء على الآليات الجزيئية الكامنة وراء متلازمة أنجلمان في البشر.
إضافةً إلى ذلك، سبب متلازمة أنجلمان الرئيسي هو فقدان مساهمة الأمهات العادية لمنطقة من صِبْغِيّ (كروموسوم) 15، والطريقة الأكثر شيوعا لفقدان هذه المساهمة هي حذف جزء من هذا الصِبْغِيّ. وتشمل الأسباب الأخرى اختلال الصيغة الصبغية أحادية الأبوين) يتلقى الشخص نسختين من صِبْغِيّ، أو جزء من صِبْغِيّ من أحد الوالدين ولا يتلقى نسخة من الوالد الآخر)، إزفاء صِبْغِيّ، أو طفرة جينية واحدة في تلك المنطقة. يتلقى الشخص السليم نسختين من صِبْغِيّ 15، واحدة من الأم والأخرى من الأب. ولكن في المنطقة الصِبْغِيّة الضرورية لمتلازمة أنجلمان، مساهمة الأم والأب تعبر عن بعض الجينات بشكل مختلف جدا ويرجع ذلك إلى طبع تَّخَلُّقي مُتَوالٍ خاص بالجنس يتم من خلال آلية بيوكيميائية تضيف مجموعات الميثيل على الحمض النووي. في الفرد العادي، نسخة الأمهات من جين UBE3A، (جزء من مسار يوبيكيتين)، يتم التعبير عنها ويتم إسكات نسخة الأب في الدماغ النامي. في منطقتي الحصين والمخيخ، نسخة الأمهات هي الوحيدة المنشطة. في حالة فقدان مساهمة الأمهات أو في حال وجود طفرة، يؤدي ذلك إلى الإصابة بمتلازمة أنجلمان. (بعض الجينات الأخرى على صِبْغِيّ 15 الأمومية يتم طبعها، وعند فقدان مساهمة الأب من خلال آليات مماثلة، ينتج متلازمة برادر ويلي). الاختبار الذي يتم تنفيذه لمتلازمة أنجلمان (خلل في UBE3A) يبحث عن إضافة مجموعات الميثيل إلى جين SNRPN (حيث أن نسخة الأمهات من الجينات يتم إسكاتها) الموجود بالقرب من جين UBE3A.
من جهة ثانية، الدراسات الأولية على الفئران التي لا تعبر عن الجين UBE3A الأمومي كانت تعاني من إعاقات حادة في تشكيل الذاكرة في الحصين. وعلى الأخص، هناك عجز في نموذج التعلم الذي يتضمن تكييف الخوف الاشتراطي الذي يعتمد على الحصين، إلى جانب تعطل القدرة على الحفاظ على البلاستيكية المشبكية العصبية على المدى الطويل في منطقة الحصين CA1 في UBE3A-/- الفأر. هذه النتائج توفر الروابط بين البلاستيكية المشبكية العصبية في الحصين في المختبر، تشكيل الذاكرة التي تعتمد على الحصين في الجسم الحي، وأساس المرض الجزيئي للمتلازمة أنجلمان.
التاريخ
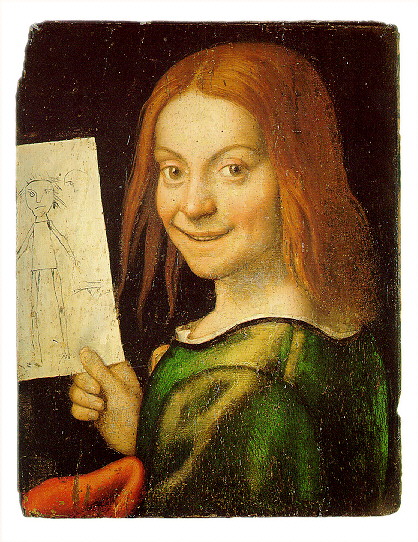
وفي السياق ذاته، هاري أنجلمان، طبيب أطفال يعمل في وارينغتون، إنجلترا، ذكر أول ثلاثة أطفال يعانون من هذه الحالة في سنة 1965. ووصف أنجلمان في وقت لاحق أن سبب اختياره لعنوان «طفل الدمية» لوصف هذه الحالة هو ارتباطها بلوحة زيتية رآها أثناء قضاء عطلة في إيطاليا:
من جهة ثانية، بدأت تقارير متلازمة أنجلمان تظهر لأول مرة في الولايات المتحدة في بداية الثمانينيات وفي عام 1987، لوحظ لأول مرة أن نحو نصف الأطفال المصابين لديهم جزء صغير محذوف من صِبْغِيّ 15.
من جانب آخر، تاريخ الطب مليء بقصص مثيرة للاهتمام حول اكتشاف الأمراض ومتلازمة أنجلمان هي واحدة من هذه القصص. كان محض الصدفة أنه منذ ما يقارب الثلاثين عاما (مثلًا، قرابة عام 1964) تم قبول ثلاثة أطفال معاقين في أوقات مختلفة في جناح الأطفال في إنكلترا. كان لديهم مجموعة متنوعة من الإعاقات ومع أنه للوهلة الأولى بدى أنهم يعانون من ظروف مختلفة، شعرت أن هناك مسببا مشتركا لمرضهم. كان التشخيص سريريا بحتا لأنه بالرغم من التحقيقات الفنية التي أصبحت في يومنا هذا أكثر دقة، إلا أنني كنت غير قادر على العثور على دليل علمي بأن الأطفال الثلاثة لديهم نفس الإعاقة ولذلك ترددت في الكتابة عنها في المجلات الطبية. ومع ذلك، عندما كنت في عطلة في إيطاليا رأيت لوحة زيتية في متحف كاسيلفيتشيو في فيرونا تسمى «صبي مع دمية». وجه الصبي الضحوك، وحقيقة أن مرضاي كان لديهم تشنجات أعطياني فكرة كتابة مقال عن الأطفال الثلاثة بعنوان «أطفال الدمى». لم يكن الاسم يحلو لجميع الآباء والأمهات لكنه كان بمثابة وسيلة للجمع بين المرضى الثلاثة في مجموعة واحدة. وفي وقت لاحق تم تغيير الاسم إلى متلازمة أنجلمان. تم نشر هذا المقال في عام 1965 وبعد بعض الاهتمام الأولي بقي المقال شبه منسي حتى بداية الثمانينات.
الثقافة والمجتمع
من جهة ثانية، تعكس الكثير من قصائد ريتشارد برايس في مجموعاته الشعرية «يد ممسوكة»(1997)، «يوم محظوظ» (2005)، و «عالم صغير»(2012) عجز ابنته المصابة بمتلازمة أنجلمان، كما أن بطل المسلسل الدرامي الفلبيني Budoy (2011) Budoy Maniego (الدور الذي يؤديه الممثل الفلبيني جيرالد اندرسون)، مصاب بمتلازمة أنجلمان.
الوبائيات
وفي السياق ذاته، على الرغم من أن معدل انتشار متلازمة أنجلمان غير معروف على وجه التحديد، إلا أن هناك بعض التقديرات. أفضل البيانات المتاحة هي تلك التي أخذت من دراسات أجريت على أطفال في سن المدرسة، تتراوح أعمارهم بين 6-13 عاما يعيشون في السويد والدنمارك، تم تشخيصهم بمتلازمة أنجلمان في العيادات الطبية وتمت مقارنتهم مع قرابة 45000 حالة ولادة لفترة 8 سنوات. أظهرت الدراسة السويدية انتشار AS نحو 1/20000 وأظهرت الدراسة الدنماركية AS انتشار قرابة 1/10000 كحد أدنى.
📝 هل في هذه المقالة خطأ؟
إذا وجدت معلومة تحتاج تصحيحاً أو إضافة، أو أردت حذف المقالة، أرسل لنا طلباً وسنراجعه.
ما رأيك في هذه المقالة؟