متلازمة أوكاموتو
المحتويات
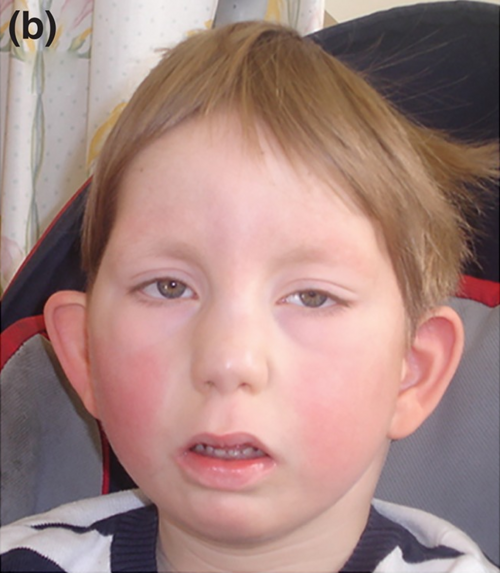
على سبيل التعريف، متلازمة أوكاموتو (بالإنجليزية: Okamoto syndrome، واختصارًا: OS)، وتُعرف كذلك بمتلازمة أو كلاين (بالإنجليزية: Au–Kline syndrome)، هي اضطراب جيني شديد الندرة يورث بصفة جسدية سائدة، ويترافق مع اضطرابات خلقية تشمل موه الكلية ونقص التوتر العضلي وعيوبًا قلبية وتخلفًا عقليًا وميزات وجهيةً وصفيةً. يعاني المصابون من شذوذات في الجهازين العصبي والهيكلي ويُصابون بالتهابات بولية متكررة، ويتأخر اكتساب اللغة والمشي عادةً. تشمل الميزات الوجهية أذنين بارزتين منخفضتي التوضع وفمًا مفتوحًا منخفض التوضع وجفنين متدليين (إطراق). وتعرض الأقسام التالية جوانب أخرى من الموضوع.
من جهة ثانية، بحلول مايو 2019، بلغ عدد المصابين المعروفين 26 مريضًا. وُصفت المتلازمة للمرة الأولى عام 1997 من قبل نوبوهيكو أوكاموتو وآخرين، وحُدد الجين المسؤول عنها عام 2015 على يدي «بينغ-يي بيل أو» و«أنتوني د. كلاين» وآخرين. افترض أوكاموتو عام 2019 أن متلازمة أو كلاين ومتلازمة أوكاوموتو كانتا تسميتين مترادفتين لذات الحالة.
ومن ناحية أخرى، تنتج المتلازمة عن طفرات في جين HNRNPK المشفر للبروتين النووي الريبوزي K النووي المتغاير. يدخل هذا البروتين في عملية نسخ الدنا وترجمته إلى بروتينات. تضعف الطفرة في هذا الجين نسخ الدنا وتعيق بعض العمليات التطورية. يظهر الاضطراب بوجود نسخة واحدة معيبة من الجين لأنه ينتقل بصفة سائدة. تُشخص المتلازمة عادةً بناءً على الأعراض الجسدية وتؤكد بالاختبار الجيني.
ومن ناحية أخرى، يركز العلاج على تلطيف الأعراض المرافقة. تساعد لغة الإشارة وتكنولوجيا اللغة المساعدة على التواصل. لم يُعرف إنذار المرض جيدًا بعد بسبب نقص عدد المرضى المدرجين في الأدب الطبي، لكن أغلبهم يتجاوزون مرحلة الطفولة عادةً. تشكل عيوب الجهاز البولي أهم سبب للوفيات.
العلامات والأعراض
التاريخ
كذلك، وُصفت متلازمة أو-كلاين للمرة الأولى عام 2015 من قبل «بينغ-يي أو» و«أنتونيو د. كلاين» وآخرين بعد كشف طفرات في مورثة HNRNPK لدى شخصين ظهرت عليهما أعراض متشابهة، وهذا خلال ممارساتهما البحثية الخاصة في مدينة كالغاري، مقاطعة ألبرتا، كندا، وفي مدينة بالتيمور، ولاية ماريلند، الولايات المتحدة. توحدت ممارسات الباحثَين بعد ترشيح هذا الجين على خدمة الإنترنت وقاعدة البيانات جين ماتشر، التي ربطتهما معًا وسمحت لهما بتأكيد المتلازمة.
- انظر كذلك
- الاضطراب المرتبط بجين CDK13
- متلازمة كابوكي
وفي السياق ذاته، في سنة 2019، افترض أوكاموتو أن متلازمة أو-كلاين ومتلازمة أوكاموتو كانتا مترادفتين، بسبب ظهور طفرةً في مورثة HNRNPK لدى مريض جديد مصاب بالمتلازمة، وكانت الأعراض متطابقةً على وجه التقريب.
علاوةً على ذلك، وصف نوبوهيكو أوكاموتو وآخرون متلازمة أوكاموتو للمرة الأولى عام 1997 في قسم علم الجينات الطبي في مشفى النسائية والأطفال في أوساكا بعد ملاحظة أعراض وميزات جسدية متشابهة في رضيعين يابانيين لا تصلهما قرابة. عانى الطفلان من موه كلوي خلقي بسبب تضيق الوصل الحويضي الحالبي وضعف التوتر العضلي وتأخر تطوري وميزات وجهية وصفية تشمل فمًا مفتوحًا وأذنين منخفضتي التوضع.
العلاج
وفي السياق ذاته، يركز العلاج على تلطيف الأعراض. تُعالج عيوب الحاجز البطيني والأذيني بالمراقبة، لكن يمكن تصحيحها جراحيًا في الحالات الشديدة. يتعلم بعض المرضى استخدام لغة الإشارة أو أجهزة اللغة المساعدة لتسهيل التواصل.
النمو
كذلك، يولد المصابون بوزن منخفض وحجم صغير، وقد يتوقف نموهم في مرحلة الطفولة، لكن هذا العرض لا يرافق جميع الحالات.
التشخيص
وفي هذا الصدد، تُشخص المتلازمة عادةً اعتمادًا على الأعراض الجسدية، ويُؤكد التشخيص بالاختبار الجيني. تشمل الطرق المتبعة تسلسل الإكسوم الكامل والتهجين الجيني المقارن (في حالات الحذف الصبغي الميكروي). يؤكد تسلسل سانجر طبيعة الطفرة المسببة.
الأعراض العصبية
وفي هذا الصدد، يعاني المصابون بمتلازمة أوكاموتو نموذجيًا من عجز عقلي شديد ويولدون عادةً برأس صغير. يتأخر تعلم اللغة والمشي عادةً، ويشكون من ضعف شديد في توتر العضلات وتنقص لديهم فعالية المنعكسات الوترية. قد تظهر لديهم عيوب في الأنبوب العصبي مثل القيلة الشحمية السحائية (وهي شكل من تشقق العمود الفقري) أو يصابون بتكهف النخاع (كيسة في الحبل الشوكي).
من جانب آخر، يشكو المصابون من خلل الوظائف المستقلة (ضعف في الجهاز العصبي الذاتي) الذي تشمل أعراضه عسر حركية الجهاز الهضمي ما يساهم في الارتجاع المعدي المريئي، أو المثانة العصبية التي يختل فيها ضبط المثانة. يقود خلل الوظائف المستقلة إلى زيادة تحمل الألم ونقص التعرق عند بعض المرضى. يصاب بعضهم بنقص تطور الجسم الثفني، وهو الحزمة الأساسية من المادة البيضاء التي تصل نصفي الكرة المخية.
الوبائيات
وفي هذا السياق، لم يُعرف مدى انتشار هذا الاضطراب حتى الآن. بحلول مايو 2019، بلغ عدد المصابين المعروفين في أنحاء العالم 26 شخصًا، 13 منهم مذكورون في الأدب الطبي، وأغلبهم مشخصون بين عامي 2010 و2019.
الأعراض الهيكلية
من جانب آخر، يشكو مرضى متلازمة أوكاموتو غالبًا من اضطرابات هيكلية مثل الانحراف الجانبي للعمود الفقري (الجنف) أو خلل تنسج الورك الخلقي الذي يسبب خلع الورك. قد يولدون كذلك بشذوذات فقرية خلقية، إذ قد تندمج أجزاء من العمود الفقري مع بعضها وتفشل في الانفصال، وقد يملك المصابون فقرات إضافية أسفل الظهر. يعاني البعض من التحام باكر في عظام الجمجمة (تعظم الدروز الباكر) خاصةً على الخط المتوسط والجبهي، وهذا يؤدي إلى تطاول شكل الجمجمة في حالة تعرف بالرأس الزورقي، إضافةً إلى وجود ثلم على الجبهة يُعرف بالثلم بين العينين.
الكليتان
في هذا الإطار، يولد المصابون بمتلازمة أوكاموتو عادةً مع موه كلوي، وهو توسع في البنى الداخلية للكلية بسبب تضيق الممر الواصل بين الكليتين والحالب (الوصل الحويضي الحالبي) ما يؤدي إلى تراكم البول. يرافق الحالة غالبًا جزر مثاني حالبي، إذ يعود البول من المثانة إلى الحالبين، ويُصاب المريض بعدوى متكررة في الجهاز البولي.
السمع والبصر
من جانب آخر، يصاب قلة من مرضى متلازمة أوكاموتو بخسارة السمع بنوعيه الحسي العصبي والتوصيلي، وعدد أقل يعاني من شذوذات العصب البصري.
الإنذار
كذلك، لم يُعرف إنذار هذه المتلازمة بدقة حتى الآن. مات عدد قليل من المرضى في مرحلة الرضاعة بسبب الاختلاطات الناجمة عن عيوب الجهاز البولي، وبينهم أول مريضين بالمتلازمة توفيا نتيجة عدوى بولية، لكن الأغلبية عاشوا مرحلة الطفولة والبلوغ.
وفي هذا الصدد، تتحسن المهارات الحركية واللغوية عادةً مع تقدم المريض في السن. الإنذار غير واضح لدى البالغين بسبب قلة عدد المصابين المعروفين في هذه المرحلة العمرية.
ومن جهة أخرى، بما أن المتلازمة تنتقل بصفة جسدية سائدة، هناك فرصة ضعيفة لنكسها في الحمول المستقبلية من أبوين غير عرضيين. هناك احتمال ضعيف (نحو 1%) أن تحدث نتيجة التزيق القندي، وهو ظاهرة تحمل فيها بعض أسلاف الخلايا المنوية طفرات صبغية بينما تكون البقية طبيعية. يمكن طلب الاستشارة الصبغية لتحديد هذه الحالات.
الميزات الجسدية
من جهة ثانية، يصاب نصف المرضى بالحنك المشقوق، ويشكون أحيانًا من رقبة مجنحة أو جحوظ في العينين، ونادرًا ما يزيد نمو الشعر على الجبهة أو بين الحاجبين أو أماكن أخرى في الجسم. قد تكون إصبع القدم الأولى عريضةً ويحدث تزاحم في الأصابع. شكا مريضان على الأقل من تعدد الإصبع الخامس (كثرة الأصابع). يملك بعض المصابين خصًى غير نازلة (الخصى الهاجرة)، ويشكو القليل منهم من تقفع خلقي في المفاصل مثل جنف القدم.
من جهة ثانية، تسبب المتلازمة مظهرًا وجهيًا مميزًا يشابه المظهر المرافق لمتلازمة كابوكي، إذ تكون الأذنان بارزتين منخفضتي التوضع ناقصتي التطور مع جفنين طويلين وطية فوق الموق. يكون الأنف قصيرًا وعريضًا والفم مفتوحًا منخفض التوضع مع ثلم عميق على الخط الناصف للسان.
السبب
من جانب آخر، وجدت دراسة نُشرت عام 2015 أن أغلب الفئران التي عُطلت إحدى مورثتي HNRNPK فيها صنعيًا أُصيبت بسرطان نقوي، وطور ثلثها سرطانًا لمفاويًا، و4% سرطان الخلية الكبدية. عانت الفئران كذلك من صغر الحجم ونقص تطور الأعضاء، وارتفع معدل موتها بعد الولادة (30%). بلغت فترة الحياة الوسطية للفئران الناجية أقل من 50% من فترة حياة الفئران البرية، لكن سرطانات الدم لم تُكشف لدى أي مصاب بمتلازمة أوكاموتو حتى عام 2018.
علاوةً على ذلك، تحدث متلازمة أوكاموتو نتيجة طفرة في مورثة HNRNPK المتوضعة على الكروموسوم 9 في الموقع q21.32. تشفر هذه المورثة البروتين النووي الريبوزي K النووي المتغاير. تشكل البروتينات النووية الريبوزية معقدات مع سلسلة الرنا، وتدخل في عملية نسخ الدنا إلى رنا في نواة الخلية، وترتبط عادةً مع سلائف الرنا الرسول (طليعة الرنا الرسول) وهو رنا رسول لم تُزل إنتروناته خلال عملية التوصيل ليكون جاهزًا للترجمة.
إضافةً إلى ذلك، كُشفت طفرات الحذف في المنطقة الحاوية على المورثة HNRNPK في خلايا الابيضاض النقوي الحاد في نحو 2% من الحالات. خلايا الابيضاض النقوي الحاد خلايا دم بيضاء غير ناضجة (أرومات نقوية) تبقى في مرحلة الخلية الجذعية وتنقسم باستمرار.
من جانب آخر، تسبب الطفرة في واحدة من نسختي مورثة HNRNPK عيوبًا في نسخ الدنا، وتتعطل نتيجة ذلك بعض العمليات التطورية أو لا تكتمل. تشمل الطفرات المعروفة في هذه المورثة طفرات لاغية تنقطع فيها سلسلة البروتين ويصبح لا وظيفيًا نتيجة ذلك، وطفرات انزياح الإطار وطفرات موقع التوصيل وطفرات الحذف الميكروي التي تشمل كامل الجين. في حالات نادرة تُكشف طفرات مغلطة في المورثة، وفيها يُستبدل حمض أميني في البروتين بآخر.
كذلك، إن حدوث الطفرات في كلا نسحتي المورثة قاتل للفئران في المرحلة الجنينية، إذ ماتت الفئران معطلة نسختي الجين قبل اليوم 14 من التكون الجنيني.
القلب
وعلى صعيد آخر، يولد المصابون بالمتلازمة مع عيوب قلبية خلقية عادةً تشمل تضيق الصمام الأبهري وعيب الحاجزين الأذيني والبطيني والصمام الأبهري ثنائي الوريقات وبقاء القناة الشريانية مفتوحة.
📝 هل في هذه المقالة خطأ؟
إذا وجدت معلومة تحتاج تصحيحاً أو إضافة، أو أردت حذف المقالة، أرسل لنا طلباً وسنراجعه.
ما رأيك في هذه المقالة؟