مرشحات بلوم في المعلوماتية الحيوية
المحتويات
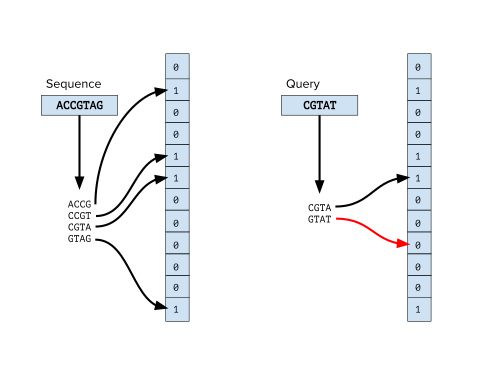
في البداية، مرشحات بلوم هي هياكل بيانات احتمالية موفرة للمساحة تُستعمل لاختبار ما، إذا كان العنصر جزءًا من مجموعة. تتطلب فلاتر بلوم مساحة أقل بكثير من هياكل البيانات الأخرى؛ لتمثيل المجموعات، ولكن الجانب السلبي لفلاتر بلوم هو أن هناك معدل إيجابي كاذب عند الاستعلام عن بنية البيانات. نظرًا لأن العناصر المتعددة قد يكون لها نفس قيم التجزئة لعدد من وظائف التجزئة، فهناك احتمال أن يؤدي الاستعلام عن عنصر غير موجود إلى إرجاع عنصر إيجابي إذا تمت إضافة عنصر آخر بنفس قيم التجزئة إلى مرشح بلوم. بافتراض أن دالة التجزئة لها احتمالية متساوية لاختيار أي فهرس لمرشح بلوم، فإن المعدل الإيجابي الكاذب للاستعلام عن مرشح بلوم هو دالة لعدد البتات وعدد وظائف التجزئة وعدد عناصر مرشح بلوم. يسمح هذا للمستعمل بإدارة مخاطر الحصول على نتيجة إيجابية خاطئة من خلال المساومة على مزايا المساحة لمرشح بلوم. وتعرض الأقسام التالية جوانب أخرى من الموضوع.
من جانب آخر، تستعمل مرشحات بلوم في المقام الأول في المعلوماتية الحيوية لاختبار وجود كيراتوكان في تسلسل أو مجموعة من التسلسلات. يتم فهرسة كيراتوكان للتسلسل في مرشح بلوم، ويمكن الاستعلام عن أي كيراتوكان من نفس الحجم مقابل مرشح بلوم. هذا هو البديل المفضل لتجزئة كيراتوكان في تسلسل مع جدول تجزئة، خاصة عندما يكون التسلسل طويلًا جدًا، حيث يتطلب تخزين أعداد كبيرة من كيراتوكان في الذاكرة.
تطبيقات
تمييز أو وصف التسلسل
إضافةً إلى ذلك، خطوة المعالجة في الكثير من تطبيقات المعلوماتية الحيوية تتضمن تصنيف التسلسل، والتصنيف الأولي للقراءات من تجربة تسلسل الحمض النووي DNA. مثلًا، في دراسات علم الجينوم البيئي (الميتاجينوميات) من المهم أن تكون قادراً على معرفة إذا كانت قراءة التسلسل تنتمي إلى نوع جديد. وفي مشاريع التسلسل السريري، من الضروري ترشيح أو تصفية القراءات من مجموعة العوامل الوراثية (جينومات)للكائنات الحية الملوثة. هنالك الكثير من أدوات المعلوماتية الحيوية التي تستعمل مرشحات بلوم لتصنيف القراءات بواسطة الاستفسار أو الاستعلام من كيراتوكان لقراءة مجموعة من مرشحات بلوم المولدة من مجموعة العوامل الوراثية (جينومات) مرجعية معروفة. بعض الأدوات التي تستعمل هذه الطريقة هيFACS وأدوات BIOBLOOM. في حين هذه الطرق يمكن أن لا تتفوق على أدوات تصنيف المعلوماتية الحيوية الأخرى، مثل Kraken، فإنها تقدم بديلاً أو خياراً مقتصداً للذاكرة.
وفي هذا الصدد، الأولية من تجارب التسلسل.مثلًا، كيف يمكن للشخص أن يحدد أي قراءات تحتوي على 30-mer معينة في
ومن ناحية أخرى، بلوم لتحقيق هذا الغرض أو هذه الغاية. أشجار الازدهار الثنائية، هي أشجار ثنائية لمرشحات بلوم التي تسهل الإستعلام عن النسخ في تجارب RNA-seq الكبيرة.
من جانب آخر، مجال حديث للبحث مع مرشحات بلوم في تمييز التسلسل، ويكون بتطوير طرق للإستعلام عن القراءات
وعلى صعيد آخر، أرشيف قراءة تسلسل NCBI بأكمله؟ هذه المهمة تتطلب إعادة قراءات محددة تحتوي على K-mer BLAST، وأدوات مماثلة لا يمكنها التعامل مع هذه المشكلة بكفاءة، لذلك تم تنفيذ هياكل البيانات القائمة على مرشح
تسلسل وترتيب RNA
كذلك، ومن اسخدمات مرشحات بلوم الاستفادة منها في خطوط وتوصيلات متسلسلة RNA، وفي مجموعات متسلسلة RNA، وأيضاً تستعمل مرشحات بلوم لإيجاد sig-mers: كيراتوكان التي توجد فقط في إحدى الكتل والعقد. وفيما بعد، يتم استخدام هذه النتائج لتخمين وتقدير مستويات التطابق، لذلك فإنه لا يعمل على تحليل كل كيراتوكان المحتملة، مما يؤدي إلى تحسينات في الأداء، وفي استخدام الذاكرة، وقد ظهر بالبحث انه يعمل مثل الطرق السابقة.
تصحيح خطأ التسلسل
من جهة ثانية، وهاتان الطريقتان تستعملان اسلوب الطيف في كيراتوكان لتصحيح الخطأ. الخطوة الأولى في هذا الاسلوب هي حساب تضاعف كيراتوكان، اما طريقة (BLESS) تستعمل فقط مرشحات بلوم لتخزين العدد الإجمالي، اما طريقة (Musket) فهي تعتمد على استخدام مرشحات بلوم فقط لحساب كيراتوكان الوحيدة غير المشابهة
علاوةً على ذلك، إن طرق تسلسل وترتيب الجيل (NGS) سمحت واتاحت لنا فرص لتوليد تسلسلات مجموعة المادة الوراثية (الجينوم) جديدة بشكل أسرع وأقل تكلفة بكثير من الطرق القديمة، وبالرغم من ذلك فإن هذه الطرق لديها نسبة خطأ أكثر، الأمر الذي يعقد التحليل النهائي للتسلسل، ومن الممكن كذلك أن يؤدي إلى استنتاجات خاطئة. وقد تم تطوير الكثير من الطرق لتصحيح الأخطاء في قراءة (NGS)، ولكنها تستعمل مساحات كبيرة من الذاكرة مما يجعلها وسيلة غير عملية وغير مجدية بالنسبة لمجموعة المادة الوراثية (الجينوم)الكبيرة، مثل مجموعة المادة الوراثية في الإنسان. لذلك تم تطوير أدوات تستعمل مرشحات بلوم لمعالجة هذه المشاكل مع ضرورة الأستفادة من الاستخدام الصحيح الفعال للذاكرة، ومن الأمثلة على هذه الأدوات (BLESS) و (Musket).
إضافةً إلى ذلك، لغيرها، اما باقي كيراتوكان المتشابهة فيتم تخزينها في جدول التجزئة.
تركيب مجموعة المادة الوراثية (الجينوم) في الإنسان
كذلك، إذا كان الاستعلام عن كيراتوكان موجود وفعال في مرشح بلوم فسيتم إضافة كيراتوكان إلى المسار، لذلك هناك مصدران لنتيجة ايجابية خاطئة للاستعلام عن مرشح بلوم، وذلك عندما يتم اجتياز الرسم البياني ل de bruijn، لذلك هناك احتمال لوجود عنصر أو أكثر من ثلاثة عناصر خاطئة في مكان آخر من مجموعة التسلسل لإعادة نتيجة ايجابية خاطئة واحدة فقط. هناك نسبة للنتائج الايجابية الخاطئة ملازم لها ومذكو سابقاً لمرشح بلوم نفسه، لذلك فإن أدوات التجميع التي تستعمل مرشح بلوم يجب أن تعمل على حساب مصادر النتائج الايجابية الخاطئة في اساليبها وطرقها، ومن الأمثلة على المجموعات التي تستعمل هذا الأسلوب والنهج لتجميع de novo هي (ABySS2) و (Minia).
ومن ناحية أخرى، لقد تم استخدام كفاءة الذاكرة لمرشح بلوم في تجميع مجموعة المادة الوراثية (الجينوم) كوسيلة لتقليل مساحة بصمة القدم للكيراتوكان من البيانات المتسلسلة. مساهمة أساليب التجميع المرتكزة على مرشح بلوم تكون من خلال الدمج بين مرشحات بلوم والرسوم البيانية de bruijn في نموذج يسمى الرسم البياني الاحتمالي de bruijn، الذي يعمل على تحسين استخدام الذاكرة على حساب المعدل الإيجابي الخاطئ الملازم لمرشحات بلوم، وبدلاً من تخزين الرسم البياني de bruijn في جدول تجزئة يتم تخزينه في عند استخدام مرشح بلوم لتخزين الرسم البياني de bruijn يؤدي ذلك إلى تعقيد مرحلة اجتياز الرسم البياني لبناء التجميع وتأخير هذه الخطوة، ولأن معلومات الحواف ليس مشفرة في مرشح بلوم، لذلك يتم إنجاز تمرير واجتياز الرسم البياني عن طريق الاستعلام عن مرشح بلوم لأي خيار من الأربعة خيارات الممكنة التالية لنقطة كيراتوكان الحالية. مثلًا: إذا كانت النقطة أو العقدة الحالية هي ACT يجب أن تكون العقدة التالية لها هي CTA أوCTG أو CTC أو CTT.
📝 هل في هذه المقالة خطأ؟
إذا وجدت معلومة تحتاج تصحيحاً أو إضافة، أو أردت حذف المقالة، أرسل لنا طلباً وسنراجعه.
ما رأيك في هذه المقالة؟