مرض فابري
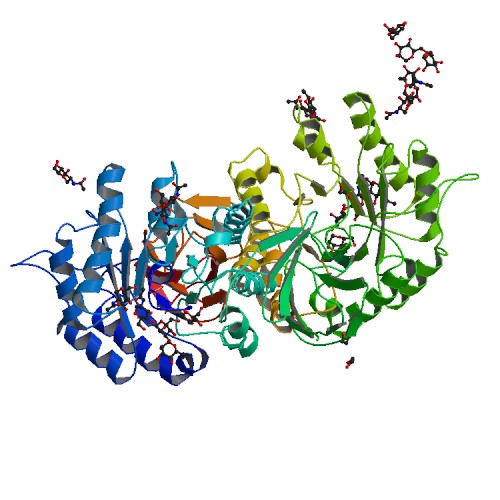
قبل الخوض في التفاصيل، مرض فابري هو خلل وراثي نادر سببه عيب في إحدى مورّثات الجسم. وهو يصيب الذكور بشكل أساسي لأن جينه موجود في الكروموسوم إكس (مع أن بعض الإناث قد يختبرن أعراضه كذلك): ويقدر أن 1 من بين كل 40 ألف ذكر مصاب بهذا المرض، فيما تُقدّر نسبة انتشاره بين الناس بواحد من بين كل 117000 شخص. وتعرض الأقسام التالية جوانب أخرى من الموضوع.
إضافةً إلى ذلك، قُدمت الأوصاف الأولى للحالة في وقت واحد من قبل طبيب الأمراض الجلدية والجراح في سنة 1898.
وبائيًا
المراجع
ومن جهة أخرى، يعتبر مرض فابري مرضًا عرقيًا، ولكن نظرًا لندرته، يصعب تحديد معدل تكراره بدقة. تتراوح الحالات المبلغ عنها من حالة واحدة من كل 476000 إلى حالة واحدة من كل 117000 في عموم السكان. وجدت مبادرات فحص حديثي الولادة انتشارًا مرتفعًا بشكل غير متوقع للمرض، إذ وصل معدل انتشار المرض إلى واحد من بين قرابة 3100 طفل حديث الولادة في إيطاليا، مع معدل مرتفع بشكل مفاجئ للولدان الذكور قرابة واحد من كل 1500 في تايوان.
الأعراض
قد يبدأ المرض بشكلٍ مبكر من عمر سنتين
وفي هذا الصدد، تختلف الأعراض كثيراً من طفلٍ لآخر ومن مريضٍ لآخر، مما يسبب صعوبةً وتأخراً في تشخيص المرض، ويتأخر تشخيص المرض حتى 3 سنوات وأحياناً حتى 12 سنة من تاريخ بدء الأعراض، وقد تتأخر الأعراض من 2 إلى 5 سنوات عند البنات مما هو عند الذكور، وأكثر ما يثير الشبهة بمرض فابري عند الأطفال هو وجود شكوى الخدر والتنميل في الأطراف مع آلام عصبية معممة وأعراض هضمية مبهمة، وأهم هذه الأعراض والعلامات هي:
ومن جهة أخرى، إصابة القلب: تشمل تضخم البطين الأيسر، إصابة الدسامات القلبية، اضطراب كهربائية القلب، واضطراب ضربات القلب.
من جهة ثانية، إصابة الكليتين: حيث يشاهد الدم مع البول، والبروتين في البول، واعتلال الكبب واحيانًا القصور الكلوي.
- إصابة الأذن: على شكل دوار وتراجع السمع.
- إصابة العين: تحدث ترسبا في القرنية، وساد.
- إصابة الجلد: حيث التقرنات الوعائية angiokeratomes، والاستسقاء في الأطراف.
في هذا الإطار، الأعراض الهضمية في داء فابري تشاهد في 60 % من الحالات، خاصة ألم البطن والإسهال وأحياناً الإمساك
ومن ناحية أخرى، الأعراض العصبية تظهر أولاً، ففي 80 % من الحالات تكون أولى العلامات هي حس خدر في اليدين والساعدين والقدمين والساقين. وآلام عصبية مع نوب من الألم، اضطراب حس الحرارة في الأطراف، وتراجع التعرق.
من جانب آخر، الأعراض العصبية المتعلقة بالدماغ: مثل حوادث نقص التروية العابرة (جلطة خفيفة تشفى بسرعة)، أو حادث وعائي دماغي (جلطة دماغية).
التشخيص
ومن ناحية أخرى، يكون التشخيص من خلال أعراض المرض ويؤكد بكشف النقص في أ alpha-galactosidase A
العلاج
كذلك، يعالج مرض فابري بتقديم الدعم للمريض المصاب ومعالجة العضو المصاب وبإعطاء المريض المصاب الإنزيم الناقص والمتوفر بشكلٍ دوائي (فابرازيم).
الإنذار
ومن جهة أخرى، متوسط العمر المتوقع عند الإصابة بمرض فابري للذكور 58.2 سنة مقارنة بـ 74.7 سنة في السكان الطبيعيين، وللإناث 75.4 سنة مقارنة بـ 80.0 سنة في السكان الطبيعيين. بحسب بيانات التسجيل من 2001 إلى 2008، كان السبب الأكثر شيوعًا للوفاة هو أمراض القلب والأوعية الدموية، مع تلقي أغلب المرضى لزرع كلية.
الآلية
كذلك، مرض فابري هو اضطراب وراثي في التخزين الليزوزومي (التخزين داخل الجسيمات الحالة) ناتج عن نقص ألفا غالاكتوزيداز أ. ينتج هذا النقص في الإنزيم عن تراكم الغليكوسفينجوليبيد الموجود في الجسيمات الحالة وأغلب أنواع الخلايا والأنسجة؛ لذلك يُعتبر داء فابري مرضًا متعدد الأجهزة. تشمل الأعراض نوب ألمية، وورم وعائي، وحثل قرنية، ونقص تعرق. في الحالات الشديدة، تحدث إصابة كلوية، ودماغية، وقلبية والتي غالبًا ما تكون السبب في الوفيات المبكرة عند مرضى فابري. مرض فابري مرتبط بالصبغي الجنسي X ويظهر في الغالب في الذكور متماثلي الزيجوت ولكن كذلك في الإناث متغايرات الزيجوت. تحدث الإصابات القلبية بشكل متكرر لدى مرضى فابري. يطور المرضى اعتلال عضلة القلب الضخامي، وعدم انتظام ضربات القلب، واضطراب في التوصيل، وتشوهات الصمامات. يؤدي نقص نشاط ألفا غالاكتوزيداز الليزوزومي إلى التراكم التدريجي للغلوبوترياوزيل سيراميد (GL-3) داخل الجسيمات الحالة، والذي يُعتقد أنه يؤدي إلى سلسلة من التفاعلات الخلوية. تُشخص الحالة عند الذكور متماثلي اللواقح بتأكيد وجود نقص في إنزيم ألفا غالاكتوزيداز. أما عند الإناث متغايرات الزيجوت سيكون نقصه غير حاسم بسبب التعطيل العشوائي للكروموسومات الجنسية X، لذلك لا بد من إجراء الاختبار الجزيئي (التنميط الجيني) من أجل التشخيص.
السبب
ومن جهة أخرى، يسببه نقص خلقي في إنزيم الجسيم الحال ألفا غالاكتوزيداز ا (Alfa - galactosidase - α - Gal). يشوش نقص نشاط الانزيم تفكيك المركبات الدهنية الخاصة بالخلية، ويؤدى إلى تراكم الشجميات السفنغولية السكرية (Glycosphingolipids)، وخاصة (GL3) في خلايا بطانة الاوعية الدموية وانسجة أخرى في الجسم. يؤدي هذا التراكم لمادة التخزين (GL3) في النهاية، إلى الإصابة بالمرض بالأساس في القلب، الكلى والدماغ.
إضافةً إلى ذلك، فعندما يرث الناس المورّثة المُعابة التي تسبب هذا الداء، تعجز أجسامهم عن إنتاج إنزيم يدعى ألفا-غلاكتوسايديز أ أو ألفا-غال، وهو ضروري لتنظيف بعض خلايا الجسم من مادة دهنية تسمى غلوبوترياأوزيلسيرميد أو جي.إل.3.
Fabry Community by Genzyme
- Fabry Support & Information Group (FSIG)
- Fabry support at MPS Society
- Canadian Fabry Association
- National Fabry Disease Foundation, USA
- Fabry Support Group Australia
وصلات إضافية
من جهة ثانية، Fabry Disease Information Page at المعهد الوطني للاضطرابات العصبية والسكتة الدماغية
- Fabry disease at المكتبة الوطنية لعلم الطب Genetics Home Reference
- Fabry Registry
- Stroke in young Fabry patients
- Datagenno - Fabry Disease
- مجموعات الدعم
- Focus on Fabry by Shire
📝 هل في هذه المقالة خطأ؟
إذا وجدت معلومة تحتاج تصحيحاً أو إضافة، أو أردت حذف المقالة، أرسل لنا طلباً وسنراجعه.
ما رأيك في هذه المقالة؟