هيموغلوبين د
على سبيل التعريف، الهيموغلوبين د (بالإنجليزية: Haemoglobin D) هو أحد المتحورات الجينية للهيموغلوبين، وهو البروتين المسؤول عن نقل الأكسجين داخل كريات الدم الحمراء. وقد عُرف بعدة أسماء اعتمادًا على أماكن اكتشافه الأولى مثل هيموغلوبين د لوس أنجلِس، هيموغلوبين د بنجاب، هيموغلوبين د نورث كارولاينا، هيموغلوبين د البرتغال، هيموغلوبين د أوك ريدج، وهيموغلوبين د شيكاغو. وكان أول نوع يُكتشف هو هيموغلوبين د لوس أنجلِس على يد هارفي إيتانو عام 1951، ثم تبيّن لاحقًا أن هيموغلوبين د بنجاب هو الأكثر شيوعًا، خاصة بين سكان إقليم البنجاب في الهند وباكستان وكذلك في ولاية غوجارات. وتعرض الأقسام التالية جوانب أخرى من الموضوع.
إضافةً إلى ذلك، يمكن أن يظهر الهيموغلوبين د بأربع صور وراثية: صورة حامل الصفة فقط حيث يكون الشخص غالبًا سليمًا بلا أعراض، أو صورة مصاحبة للثلاسيميا حيث تتفاقم الأنيميا بسبب نقص تصنيع سلاسل الهيموغلوبين، أو صورة متحدة مع الهيموغلوبين المنجلي فتظهر حالة سريرية تشبه الأنيميا المنجلية مع آلام انسدادية وتكسّر دموي، أو نادرًا جدًا في الصورة المتماثلة حيث يرث الشخص الجين من كلا الوالدين وغالبًا تكون الأعراض خفيفة إلى متوسطة مقارنة بالأنيميا المنجلية الصِرفة.
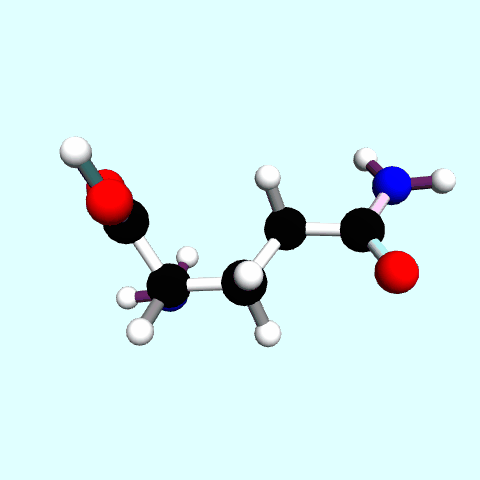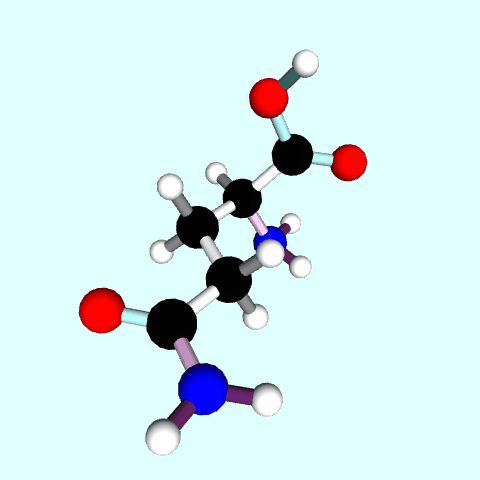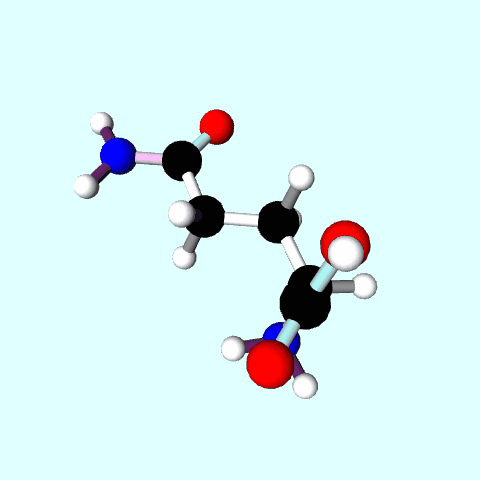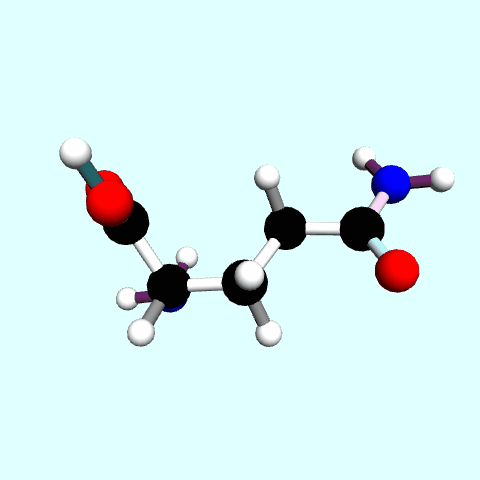
في هذا الإطار، يختلف هذا النوع عن الهيموغلوبين الطبيعي للبالغين في أن الحمض الأميني في الموضع 121 من السلسلة بيتا ليس حمض الجلوتاميك كما هو في الطبيعي، بل الجلوتامين، وهذا التبديل البسيط في حمض أميني واحد فقط يغيّر الشحنة الكهربائية لجزيء الهيموغلوبين ويؤثر على ثباته وتفاعله داخل الكرية الحمراء، مما قد يؤدي إلى درجات متفاوتة من تكسّر كريات الدم أو فقر الدم.
ومن جهة أخرى، تاريخيًا يُعد الهيموغلوبين د رابع نوع هيموغلوبين يُكتشف بعد الهيموغلوبين أ، والهيموغلوبين سي، والهيموغلوبين المنجلي، كما أنه من أكثر المتحورات انتشارًا بعد هذه الأنواع، وتكمن أهميته السريرية في أنه قد يكون بسيطًا وحده، لكنه يصبح ذا تأثير مرضي ملحوظ عند اتحاده مع متحورات أخرى أو مع الثلاسيميا.
تاريخ
ومن ناحية أخرى، في عام 1934 م، أبلغ طبيبا الأطفال جان كوك وجي. كيلر ماك في سانت لويس بالولايات المتحدة عن عائلة أمريكية بيضاء لديها بعض الأفراد مصابين بفقر الدم المنجلي. ومن بين ستة إخوة، كان طفلان مصابين بفقر الدم، بينما كان الآخرون، بمن فيهم الوالدان، أصحاء. وأظهرت تحاليل الدم أن الطفلين لديهما كريات دم منجلية ولكن عملية الانجلال كانت بطيئة على غير المعتاد، كما وُجد أن الأب، رغم كونه غير مصاب بفقر الدم، لديه كريات دم منجلية. وعندما أعاد إيتانو دراسة هذه العائلة باستخدام تقنيات أحدث لتمييز أنواع الهيموغلوبين، وجد أن ثلاثة من الأطفال — مثل أبيهم — لديهم هيموغلوبين غير طبيعي لكن دون مرض أو خلايا منجلية، وكان هذا الهيموغلوبين يتحرك بنفس السرعة في الرحلان الكهربائي مثل الهيموغلوبين المنجلي، لكنه يختلف عنه في الذوبانية. وقد كتب إيتانو عام 1951 م أن هذا التقرير يتناول تحديد شكل آخر من الهيموغلوبين البشري في خمسة أفراد من عائلة لا يتطابق نمطها الوراثي مع فقر الدم المنجلي التقليدي، رغم أن اثنين منهم شُخّصا سابقًا على أنهم مصابون به.
ومن ناحية أخرى، اكتُشف الهيموغلوبين لأول مرة على هيئة بلورات متكوّنة من سائل جسم دودة الأرض ومن دم الحيوانات بواسطة الكيميائي الحيوي الألماني فريدريش لودفيغ هونيفِلد في جامعة لايبزيغ عام 1840 م. وبعد أن تبيّن أن هذه المادة بروتين، أطلق عليها العالم الألماني فيلكس هوپه-زايلر عام 1864 م اسم «هيموغلوبين»، أي «بروتين الدم»، ثم تبيّن لاحقًا أن وظيفته الأساسية هي نقل الأكسجين في الدم. أثناء دراسة مرض فقر الدم المنجلي، اكتشف لينوس باولنغ وهارفي إيتانو في معهد كاليفورنيا للتكنولوجيا عام 1949 م أن هذا المرض ناتج عن وجود نوع غير طبيعي من الهيموغلوبين سُمّي لاحقًا الهيموغلوبين إس (المنجلي). وفي عام 1950 م، اكتشف إيتانو وجيمس نيل حالة مختلفة قليلًا لأشخاص لديهم كريات دم حمراء منجلية ولكن دون وجود فقر دم، وأُطلق على هذا النوع في البداية اسم الهيموغلوبين رقم ثلاثة، ثم عُرف لاحقًا باسم الهيموغلوبين سي.
من جانب آخر، وفي عام 1953 م، أدخل أموز إيمانويل تشيرنوف في جامعة واشنطن نظام الأحرف الكبيرة، مثل أ للنوع الطبيعي، وسي للنوع غير الطبيعي الثاني، ود للنوع غير الطبيعي الثالث، وإس للنوع المنجلي، وإف للهيموغلوبين الجنيني. ورغم اعتماد هذا النظام على نطاق واسع، ظل الهيموغلوبين د يُعرف بأسماء متعددة غالبًا بحسب مكان اكتشافه، مثل الهيموغلوبين د لوس أنجلِس، والهيموغلوبين د بنجاب، ود نورث كارولاينا، ود البرتغال، ود أوك ريدج، ود شيكاغو. وبحلول عام 1961 م، تبيّن أن الاختلاف البنيوي بين الهيموغلوبين د والهيموغلوبين الطبيعي يقع في السلسلة بيتا من الجزيء. وفي سنة 1962 م، حدّد كورادو باجليوني من معهد ماساتشوستس للتكنولوجيا بدقة أن هذا الاختلاف ناتج عن استبدال الحمض الأميني جلوتاميك أسيد بالجلوتامين في الموضع 121 من السلسلة بيتا، وهو التغيير الجزيئي المسؤول عن تكوين الهيموغلوبين د.
من جانب آخر، وفي بحثه المنشور في دورية الأكاديمية الوطنية للعلوم في الولايات المتحدة، اقترح إيتانو وضع نظام لتسمية أنواع الهيموغلوبين لتسهيل النقاش وتجنّب الالتباس في الدراسات المستقبلية، واقترح استخدام الحروف الأبجدية: الهيموغلوبين أ للنوع الطبيعي عند البالغين، والهيموغلوبين ب للنوع المنجلي، والهيموغلوبين سي للنوع المرتبط بالمنجلي، والهيموغلوبين د للنوع الجديد الذي اكتُشف في دراسته. وهكذا تم اكتشاف الهيموغلوبين د ووضع أساس نظام تسمية أنواع الهيموغلوبين.
ومن ناحية أخرى، أهمية هذه الاكتشافات لا تكمن فقط في التعرف على أنواع مختلفة من الهيموغلوبين، بل في أنها أرست أساس «الطب الجزيئي»، حيث أصبح من الممكن ربط مرض وراثي محدد بتغير دقيق في تركيب بروتين واحد، وهو ما فتح المجال لاحقًا لفهم آلاف الأمراض الوراثية على المستوى الجزيئي.
العلاج وإدارة الحالة
ومن ناحية أخرى، أما علاج الثلاسيميا فيتضمن عادة نقل الدم المنتظم مدى الحياة، ويمكن أن تكون زراعة نخاع العظام علاجية لبعض الأطفال. كما تُستعمل أدوية مثل ديفيروكسامين، ديفيريبرون، ولوسباتيرسيبت. وفيما يخص العلاج الجيني، فقد أُقر استخدام إكساجامجلوجين أوتوتيمسيل (علاج جيني معتمد) في المملكة المتحدة منذ تشرين الثاني 2023 م.
في هذا الإطار، حالات الهيموغلوبين د مثل الهيموغلوبين المتماثل أو الصفة غير المتماثلة لا تتطلب أي تدخل طبي. أما حالات الهيموغلوبين د/الهيموغلوبين إس والهيموغلوبين د-ثلاسيميا فتُدار كما في الحالات التقليدية لفقر الدم المنجلي والثلاسيميا. في حالة فقر الدم المنجلي، يُوصى بالعلاج اليومي بالمضاد الحيوي البنسلين حتى سن خمس سنوات. كما توصي منظمة الصحة العالمية بتناول مكملات حمض الفوليك. في عام 2019، أُقر استخدام كريزانليزوماب، وهو جسم مضاد أحادي النسيلة، من إدارة الغذاء والدواء الأمريكية لتقليل تكرار انسداد الأوعية الدموية للأشخاص الذين تبلغ أعمارهم 16 عامًا فأكثر.
الوراثة والأمراض
- الهيموغلوبين د-أجري
- الهيموغلوبين د-بوشمان
- الهيموغلوبين د-أوليد رباح
- الهيموغلوبين د-إيران
- الهيموغلوبين د-غرناطة
- الهيموغلوبين د-إبادان
في هذا الإطار، يتم تصنيع الهيموغلوبين د نتيجة طفرة في جين السلسلة بيتا للهيموغلوبين، وهو الجين المسؤول عن إنتاج السلاسل بيتا للهيموغلوبين ويتواجد على الكروموسوم رقم 11 لدى الإنسان. تحدث طفرة نقطية في القاعدة الأولى من الكودون رقم 121، حيث يتحول التسلسل الطبيعي الذي يشفر الحمض الأميني جلوتاميك أسيد في الهيموغلوبين الطبيعي إلى الذي يشفر الحمض الأميني جلوتامين. يشفر الحمض الأميني جلوتاميك، بينما يشفر الحمض الأميني جلوتامين. هذه الطفرة الجينية تُنتج الهيموغلوبين د، الذي قد يؤدي بدوره إلى ظهور عدة حالات وراثية وأمراض. ويمكن أن تحدث الطفرات في مواقع مختلفة من الجين. بحسب قاعدة بيانات جينات الغلوبين، هناك أنواع أخرى من الهيموغلوبين د مثل:
الهيكل
كذلك، يتمتع الهيموغلوبين د بنفس البنية الأساسية والتركيب العام للهيموغلوبين الطبيعي لدى البالغين؛ فهو بروتين كروي يحتوي على مجموعة غير بروتينية تُسمّى «الهيم»، وهي المسؤولة عن الارتباط بالأكسجين. ويتكوّن الجزيء من أربع سلاسل ببتيدية منفصلة، هي سلسلتان من نوع ألفا وسلسلتان من نوع بيتا، تحتوي كل واحدة منها على 141 و146 حمضًا أمينيًا على التوالي. وترتبط بكل سلسلة مجموعة هيم واحدة تقوم بوظيفة التقاط الأكسجين الحر في الدم، وبذلك يكون جزيء الهيموغلوبين د رباعي الوحدات يتكوّن من أربع سلاسل ويُرمز له بالصيغة α₂β₂. ويبلغ الوزن الجزيئي لكل وحدة فرعية نحو 16 ألف دالتون، ليكون الوزن الجزيئي الكلي للجزيء الرباعي قرابة 64 ألف دالتون.
إضافةً إلى ذلك، ويختلف الهيموغلوبين د عن الهيموغلوبين الطبيعي (الهيموغلوبين أ) فقط في السلسلة بيتا، حيث يُستبدل الحمض الأميني حمض الجلوتاميك بالجلوتامين في الموضع 121 من السلسلة بيتا. وهذا التغيير يجعله مماثلًا للهيموغلوبين المنجلي من حيث الخصائص الكهربائية، إذ تكون لديه شحنة سالبة أقل واحدة عند درجة حموضة قلوية مقارنة بالهيموغلوبين الطبيعي. ومع ذلك، وعلى عكس الهيموغلوبين المنجلي، فإن الهيموغلوبين د لا يؤدي بمفرده إلى تشكّل كريات دم حمراء منجلية عند انخفاض مستوى الأكسجين.
الهيموغلوبين د-نيس
وفي هذا الصدد، صفة الهيموغلوبين إس-د، التي تؤدي إلى فقر الدم المنجلي، لكنها غالبًا ما تكون أخف وأبطأ في ظهور الأعراض.
ومن جهة أخرى، صفة الهيموغلوبين د-ثلاسيميا، وتسبب أعراض الثلاسيميا عادة مع فقر دم خفيف.
وفي هذا الصدد، صفة الهيموغلوبين د/الهيموغلوبين أ، وهي غير مؤثرة على الأفراد.
كذلك، وبحسب طبيعة الوراثة لطفرة الهيموغلوبين د، يمكن أن تظهر أربع حالات، بعضها قد يكون خطيرًا:
ومن جهة أخرى، الهيموغلوبين د المتماثل، وهو الشكل الأندر، لكنه مرتبط بمرض الهيموغلوبين د.
التشخيص
وفي هذا السياق، نظرًا لأن الهيموغلوبين يمكن أن يكون موروثًا في عدة حالات، لا يوجد اختبار تشخيصي واحد يمكنه تأكيد نوع البروتين بشكل كامل. ويُعد الرحلان الكهربائي من أكثر الطرق شيوعًا ويحتاج إلى تحديد متتابع مع الهيموغلوبينات الأخرى. يمكن فصل جميع أنواع الهيموغلوبين على أسيتات السليلوز عند درجة حموضة 8.6 وعلى هلام الأغاروز عند درجة حموضة 6.2. في الوسط القلوي لأسيتات السليلوز، يتحرك الهيموغلوبين د ببطء أكثر ويمكن تحديده عند مسافة أقصر من الهيموغلوبين أ، لكنه يهاجر بنفس سرعة الهيموغلوبين إس. ويمكن تمييزه عن الهيموغلوبين إس في هلام الأغاروز الحمضي، حيث يتحرك أسرع وأبعد من الهيموغلوبين إس، لكنه بنفس مستوى الهيموغلوبين أ. يمكن استخدام الكروماتوجرافيا السائلة عالية الأداء للكشف المباشر عن البروتين، لكن تحديد الهيموغلوبين د بدقة من الهيموغلوبينات الأخرى قد يكون غير حاسم. وعند الجمع بين الكروماتوجرافيا السائلة عالية الأداء وقياس الكتلة، يمكن الكشف عن البروتين بدقة، لكن الإجراء مكلف ويستغرق وقتًا طويلًا. كما يمكن إجراء الفحص الجيني باستخدام تفاعل البوليميراز المتسلسللتحديد الهيموغلوبين إس من بين المتحورات الأخرى.
النتائج والأعراض
وفي هذا الصدد، الهيموغلوبين د عند وجوده مع الهيموغلوبين الطبيعي (صفة غير متماثلة) يكون عادة بلا أعراض ولا يسبب أي تأثيرات. يكون مستوى الهيموغلوبين لدى الأفراد طبيعيًا، وتكون كريات الدم الحمراء طبيعية الشكل ومستديرة. أما في حالة الهيموغلوبين د المتماثل فيسبب فقر دم انحلالي خفيف وتضخم طحال مزمن غير متقدم. وعند وجود الهيموغلوبين د مع الهيموغلوبين المنجلي يؤدي ذلك إلى فقر الدم المنجلي، إلا أن أغلب الحالات تكون أخف مقارنة بالحالات المعتادة للهيموغلوبين المنجلي المتماثل. وأكثر المضاعفات خطورة التي تم ملاحظتها هي السكتة الدماغية. أما الهيموغلوبين د-ثلاسيميا فيسبب فقر دم ميكروسيتي يكون عادة أخف من فقر الدم في الثلاسيميا التقليدية.
📝 هل في هذه المقالة خطأ؟
إذا وجدت معلومة تحتاج تصحيحاً أو إضافة، أو أردت حذف المقالة، أرسل لنا طلباً وسنراجعه.
ما رأيك في هذه المقالة؟